Dokumentacja techniczna wyrobu medycznego ma na celu zebranie i przedstawienie dowodów na spełnienie przez producenta wymagań zasadniczych dla wyrobu, tak aby mógł zostać wprowadzony na rynek oraz trafić do pacjenta. Dokumentacja przedstawia zgodność wyrobu ze wszystkimi wymogami dotyczącymi bezpieczeństwa i jego działania, a jej zakres jest ściśle określony przez regulacje prawne. Zawiera także obowiązkowy plan nadzoru po wprowadzeniu wyrobu do obrotu, określający między innymi metody oraz sposób zbierania i analizowania danych.
Dokumentację techniczną należy przedstawić na żądanie kompetentnych władz tj. Urzędu Rejestracji Produktów Leczniczych Wyrobów Medycznych i Produktów Biobójczych, a dla wyrobów klas wyższych niż I musi być przedłożona Jednostce Notyfikowanej w celu przeprowadzenia procedury oceny zgodności podczas procesu certyfikacji wyrobu.
MDR A DOKUMENTACJA TECHNICZNA
Zakres dokumentacji technicznej wyrobu jest ściśle określony przez rozporządzenie MDR 2017/745, w szczególności przez Załącznik II do tej regulacji.
Nowe przepisy szczegółowo określają elementy, które muszą zostać zawarte w dokumentacji technicznej:
klasyfikacja wyrobu z uzasadnieniem;
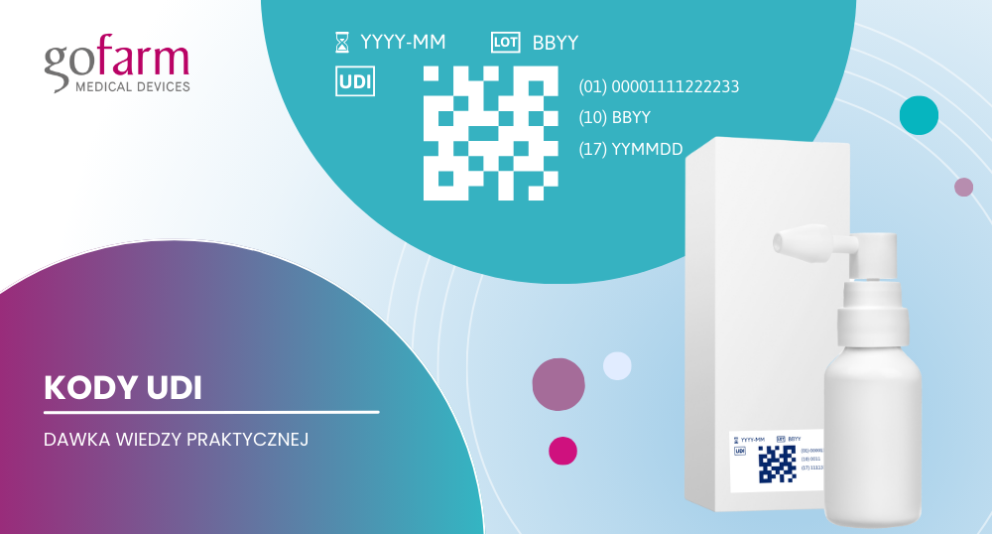
ogólny opis produktu z ewentualnymi wariantami oraz kodami UDI-DI;
specyfikacja wyrobu, w tym materiały i komponenty oraz procedury kontroli;
dokumentacja dotycząca pakowania i oznakowania;
referencje do poprzednich generacji wyrobu;
dokumentacja z projektowania i produkcji, w tym wyniki testów i oceny projektu w kontekście przewidzianego zastosowania produktu, informacje dotyczące połączenia / interakcji z innym wyrobem medycznym;
identyfikacja wszystkich lokalizacji, poddostawców i kontrahentów w zakresie projektowania i produkcji;
zademonstrowanie zgodności wyrobu ze wszystkimi wymogami dotyczącymi bezpieczeństwa i działania zgodnie z Załącznikiem I do regulacji MDR;
dokumentacja dotycząca wyników zarządzania ryzykiem z oceną korzyść / ryzyko;
dokumentacja z oceny klinicznej;
dokumentacja systemu nadzoru po wprowadzeniu do obrotu;
zapisy demonstrujące zgodność z ustalonymi procedurami i specyfikacjami.
ROLA NADZORU PO WPROWADZENIU WYROBU DO OBROTU
W nowych przepisach większy nacisk został położony na nadzór po wprowadzeniu do obrotu, który obejmuje proaktywne monitorowanie działania i bezpieczeństwa wyrobu.
Dokumentacja techniczna powinna zawierać plan tego nadzoru, po którym producent sporządza okresowy raport o bezpieczeństwie – PSUR (Periodic Safety Update Report) dla wyrobów medycznych klasy IIa, IIb i III lub raport po wprowadzeniu do obrotu dla wyrobów medycznych klasy I.
Plan nadzoru obejmuje między innymi: informacje o incydentach medycznych, weryfikację tendencji, sprzężenie zwrotne od klienta, metody komunikacji z właściwymi organami, jednostkami notyfikowanymi, podmiotami gospodarczymi i użytkownikami. Obowiązkiem producenta jest opracowanie planu obserwacji po wprowadzeniu do obrotu lub uzasadnienie dlaczego uznaje się, że obserwacje kliniczne po wprowadzeniu do obrotu nie mają zastosowania.